
两大内分泌疾病的"隐形关联"
2022年,全球约8.28亿成年人患有糖尿病,自1990年以来急剧增加。甲状腺功能异常影响一般人群的10%~15%,在糖尿病患者中更为多见——1型糖尿病患者中甲减患病率可超过30%。糖尿病与甲减的共病日益被认为是由重叠的遗传、免疫、代谢和环境因素共同驱动的多因素障碍。
两种疾病共享多个免疫易感基因,包括HLA、CTLA4和PTPN22,提示存在共同的遗传–免疫基础。肥胖作为共享的代谢应激源,可通过脂肪因子驱动的炎症通路同时加重胰岛素抵抗和甲状腺功能异常。
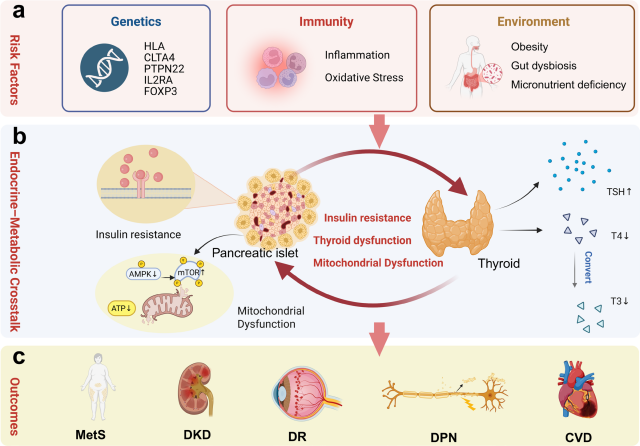
糖尿病与甲状腺功能减退共病的发病机制(a) 危险因素;(b)内分泌–代谢交互作用;(c) 临床结局
从"并发症"到"双向交互"
过去常将甲减视为糖尿病的并发症,而现有证据支持一种双向的代谢–内分泌交互作用。
甲状腺→胰岛:T3是主要的生物活性甲状腺激素,通过支持胰岛素分泌和促进GLUT4介导的葡萄糖摄取来维持β细胞功能和全身胰岛素敏感性。甲减状态下T3作用减弱,可损害β细胞应答和外周葡萄糖利用;升高的促甲状腺激素(TSH)可以通过SOCS3介导的胰岛素信号抑制加重胰岛素抵抗。
胰岛→甲状腺:胰岛素信号可促进DIO2介导的T4向T3转化。胰岛素抵抗状态下,SOCS3和JNK信号持续激活,伴随内质网应激和氧化应激,可破坏外周T4向T3的转化。
甲状腺功能障碍与胰岛素抵抗由此形成自我强化的病理反馈环,破坏激素稳态、细胞能量感知和组织水平的代谢适应。
亚临床甲减:
被低估的早期信号
亚临床甲减是甲减谱系中的早期生化表型,特征为TSH持续升高,而游离三碘甲状腺原氨酸(FT3)和游离甲状腺素(FT4)尚在正常范围。横断面研究显示,亚临床甲减个体的空腹胰岛素水平和HOMA-IR指数高于甲状腺功能正常者,提示早期胰岛素抵抗已存在。前瞻性队列进一步证实,即使TSH处于参考范围内偏高水平,也与未来2型糖尿病风险增加相关。
机制层面,TSH升高与IRS-1–PI3K–Akt信号抑制和GLUT4转位减少相关,损害外周胰岛素敏感性;同时AMPK–PRDM16–PGC-1α轴活性降低,白色脂肪向棕色脂肪转化受损,线粒体氧化能力和能量消耗下降,促进脂肪因子失衡和促炎因子释放,形成炎症与胰岛素损害的前馈循环。重要的是,这些异常往往在明显甲减症状出现之前就已存在。
性别和肥胖可修饰这一关联:亚临床甲减与胰岛素抵抗的关系在女性中更为显著,尤其是超重或肥胖者;男性的代谢改变相对不明显,提示脂肪分布、激素调节和免疫反应的性别特异性差异参与其中。
共病如何加剧血管损伤
糖尿病合并甲减时,该共病与较差的血糖控制和心血管疾病、慢性肾脏病、感染及死亡风险增加相关。在妊娠和老年人群中,还与不良胎儿结局、认知功能下降和生活质量降低相关。
微血管层面,低FT3可能比单纯TSH升高更准确地预测肾小球滤过率下降和蛋白尿,支持低T3状态作为糖尿病肾病严重程度的潜在指标。TSH升高和FT3改变与糖尿病视网膜病变风险增加相关,即使血糖控制相对良好时仍然如此。T3不足可加重线粒体功能障碍和活性氧积累,促进微血管不稳定。较低的FT3水平和FT3/FT4比值降低还与更严重的周围神经病变相关。
大血管层面,T3对心肌能量代谢、钙处理和血管功能至关重要。低T3可损害心肌氧化磷酸化并抑制PI3K–Akt–eNOS信号通路,导致一氧化氮(NO)生成减少和内皮功能障碍。FT3降低与冠状动脉钙化、动脉粥样硬化和新发心力衰竭相关。甲状腺激素状态可能是糖尿病中心血管脆弱性的重要生物学决定因素。
肠道菌群与微量营养素:
新的调控维度
肠道菌群被认为是连接胰岛素抵抗与甲状腺激素失调的微生态枢纽。生理条件下,肠道菌群发酵产生多种短链脂肪酸,有助于维持胰岛素敏感性。代谢疾病状态下,菌群多样性降低和内毒素产生菌富集可激活LPS–TLR4–NF-κB炎症通路,损害胰岛素信号并促进全身胰岛素抵抗。菌群驱动的炎症还可能通过影响微量元素可用性和脱碘酶活性,限制T4向T3转化,构成"胰岛–肠道–甲状腺轴"的机制框架。
营养维度上,硒是脱碘酶和谷胱甘肽过氧化物酶的必需元素,缺硒可限制T4向T3转化并加重氧化应激。铁参与甲状腺过氧化物酶依赖性反应,锌支持胰岛素储存和分泌。这些微量元素依赖的通路代表潜在的可干预节点,但高剂量补充也引发代谢风险担忧,需谨慎考虑剂量和患者分层。
走向多靶点精准干预
糖尿病–甲减共病的特征是肠道菌群、代谢稳态和免疫–内分泌调节的交织紊乱,仅针对单一靶点的策略可能不足以应对这种生物学异质性。
二甲双胍激活的AMPK信号通路可能影响外周甲状腺激素代谢,并通过抗炎和抗氧化效应间接调节代谢–内分泌网络。临床研究观察到二甲双胍使用与血清TSH适度降低相关,但尚需大规模前瞻性证据验证其持续获益。
综述提出,未来干预框架可能走向以代谢、免疫和内分泌交互为核心的整合范式——超越血糖控制和甲状腺功能纠正,还需关注代谢性炎症、氧化应激和菌群相关的全身稳态。药物调节、营养优化和微生态靶向策略,可能构成系统水平干预的互补组分。多组学整合方法正被探索用于定义具有生物学意义的亚组,指导个体化干预。
参考文献:Yang X, Jiang T, Bao Z, et al. Endocrine–Metabolic Crosstalk Between Diabetes Mellitus and Hypothyroidism: From Network Mechanisms to Translational Stratification. The FASEB Journal. 2026;40:e72304. doi:10.1096/fj.202602520R
本文仅供医疗卫生专业人士了解最新医药资讯参考使用,不代表本平台观点。该等信息不能以任何方式取代专业的医疗指导,也不应被视为诊疗建议,如果该信息被用于资讯以外的目的,本站及作者不承担相关责任。

我要留言